
El 2 de septiembre, uniQure solicitó la aprobación de AMT-130, su terapia génica experimental de dosis única para la enfermedad de Huntington, en Estados Unidos y el Reino Unido. La compañía solicitó a la Administración de Alimentos y Medicamentos (FDA) que aplicara el procedimiento de aprobación acelerada y otorgara una revisión prioritaria, mientras que la solicitud en el Reino Unido busca una autorización de comercialización estándar. Según el comunicado,
La solicitud se basa en un resultado sorprendente pero complejo. Según uniQure, entre 12 pacientes que recibieron la dosis alta, el deterioro en la Escala Unificada de Calificación de la Enfermedad de Huntington fue un 75 % más lento durante 36 meses que en un grupo de control seleccionado de una base de datos de historia natural. Esta comparación arrojó un resultado estadísticamente significativo, pero no se trató de una comparación de eficacia aleatorizada concurrente. Reuters informó que esta cuestión de diseño fue el centro de meses de desacuerdo entre la empresa y la FDA.
Hay mucho en juego porque la enfermedad de Huntington es progresiva, hereditaria y, en última instancia, mortal, mientras que los medicamentos disponibles tratan los síntomas en lugar de la enfermedad subyacente. uniQure estima que alrededor de 75 000 personas viven con la enfermedad de Huntington en Estados Unidos, la Unión Europea y el Reino Unido, y muchas más son portadoras de la mutación que puede causarla. Su notificación formal a la SEC confirma que se presentaron ambas solicitudes, pero la presentación no implica aprobación y no garantiza que ninguno de los organismos reguladores acepte los expedientes para su revisión completa.
Un tratamiento único aplicado al cerebro
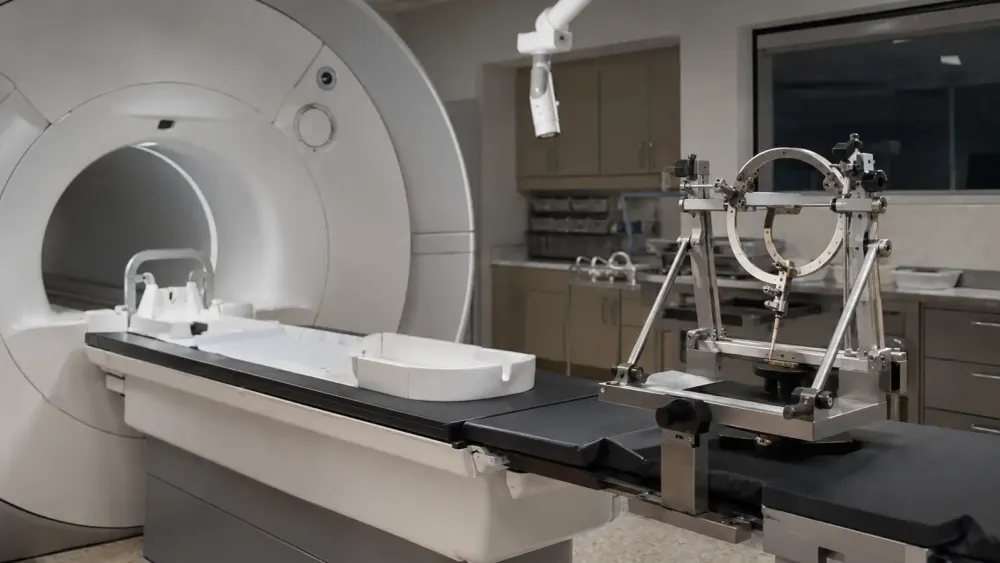
AMT-130, también conocido como ifezuntirgene inilparvovec, utiliza un vector de virus adenoasociado para administrar un microARN modificado genéticamente con el fin de reducir la producción de la proteína huntingtina. La terapia se administra una sola vez mediante infusión guiada por resonancia magnética y con convección en el núcleo caudado y el putamen, estructuras del cuerpo estriado gravemente afectadas por la enfermedad de Huntington. Este enfoque está diseñado para producir una supresión génica sostenida dentro de las células cerebrales, en lugar de requerir dosis sistémicas repetidas, como el resumen del programa .
Este método de administración también eleva el umbral práctico para su uso. Los pacientes se someten a neurocirugía estereotáctica en un centro equipado para infusión guiada por imágenes, y el vector viral no puede simplemente retirarse después de su administración. Por lo tanto, los organismos reguladores deben considerar más que si una puntuación cambió: deben evaluar la consistencia de la fabricación, la reproducibilidad quirúrgica, la seguridad neurológica y si el beneficio esperado justifica una intervención irreversible.
La población objetivo está compuesta por adultos con enfermedad de Huntington en fase inicial, cuando ya han aparecido síntomas medibles pero aún conservan una funcionalidad sustancial. Un tratamiento precoz puede preservar una mayor capacidad neurológica, pero también expone a personas que aún pueden trabajar y vivir de forma independiente a un procedimiento exigente cuyos efectos a muy largo plazo siguen siendo inciertos. Este equilibrio es la razón por la que un seguimiento prolongado es fundamental, especialmente para una terapia génica que se pretende que permanezca activa durante años, a diferencia de un fármaco que puede suspenderse cuando surgen problemas.
Lo que muestran las evidencias de 36 meses
El ensayo principal en EE. UU. comenzó con 26 participantes: seis asignados a una dosis baja, diez a una dosis alta y diez a un grupo de control con cirugía simulada. Cuatro personas del grupo de control pasaron posteriormente al tratamiento tras aproximadamente 12 meses. Un estudio europeo independiente incluyó a 13 pacientes tratados, mientras que otras cohortes examinaron la inmunosupresión y a personas con menor volumen estriatal. El registro público del ensayo muestra que el programa se diseñó principalmente para evaluar la seguridad, la tolerabilidad y las señales biológicas o clínicas tempranas.
Para su análisis fundamental, uniQure comparó a los participantes tratados con pacientes similares del estudio Enroll-HD, un amplio estudio observacional sobre la progresión de la enfermedad de Huntington. El grupo de dosis alta experimentó una disminución promedio de 0,38 puntos en la escala compuesta durante 36 meses, frente a 1,52 puntos en el grupo de control externo, una diferencia que la empresa tradujo en una progresión un 75 % más lenta. Sus resultados preliminares también mostraron tendencias favorables en las medidas motoras y funcionales, si bien estos hallazgos, patrocinados por la empresa, provienen de una cohorte pequeña.
El emparejamiento por puntuación de propensión puede equilibrar características observadas como la edad, la etapa de la enfermedad y el rendimiento basal. Sin embargo, no garantiza el equilibrio en factores no medidos, diferencias en la evaluación o cambios en la atención entre un ensayo clínico y una base de datos observacional. Tampoco una cohorte de 12 personas con dosis altas puede revelar de forma fiable efectos adversos poco comunes. Un comentario clínico describió el resultado como prometedor, aunque enfatizó que los controles externos y las muestras pequeñas limitan la certeza sobre la magnitud del beneficio.
El grupo de control original aún aporta evidencia útil sobre la seguridad del procedimiento y la medición a corto plazo, pero su posterior cruce impide realizar una comparación aleatorizada a tres años. Esto no es una mera aclaración técnica: la progresión de la enfermedad de Huntington varía entre individuos, y las escalas compuestas combinan la función motora, la cognición y la capacidad para las actividades de la vida diaria. Una diferencia aparente significativa puede ser clínicamente importante, aunque conlleva mayor incertidumbre que la misma diferencia observada en un ensayo aleatorizado convencional con la potencia estadística adecuada.
Por qué la FDA cambió de rumbo
La presentación de la solicitud se produce tras un cambio de postura regulatoria inusualmente público. En noviembre de 2025, uniQure declaró que la FDA ya no consideraba que el expediente clínico existente fuera adecuado como evidencia primaria para una solicitud de producto biológico, contradiciendo la interpretación que la empresa tenía de las conversaciones anteriores. Las acciones cayeron un 58% tras esta declaración, según informó Reuters. La preocupación de la agencia se centraba en si el análisis con control externo podría establecer la eficacia sin otro estudio con un grupo de control concurrente.
Tras una reunión de tipo A en enero, las actas formales recibidas en marzo aún indicaban que los datos de control externo eran insuficientes en ese momento. En junio, la empresa comunicó que la FDA había aceptado que el análisis de 36 meses podía respaldar una solicitud de aprobación acelerada. Dicho acuerdo permitió a uniQure presentar la solicitud; no predeterminó la aceptación, la revisión prioritaria ni la aprobación. La FDA no ha publicado un informe detallado que explique cómo cambió su evaluación de las pruebas ni qué compromisos podrían requerirse.
La controversia refleja una disyuntiva real. Un nuevo ensayo neuroquirúrgico controlado con placebo podría ofrecer una estimación de eficacia más precisa, pero requeriría que los participantes se sometieran a un procedimiento invasivo que simula una intervención quirúrgica y retrasaría el acceso al tratamiento en una enfermedad de progresión implacable. Los controles externos evitan esta carga y pueden acortar el desarrollo, pero otorgan mayor importancia a las suposiciones estadísticas. Los organismos reguladores deben decidir si la evidencia en su conjunto es lo suficientemente convincente para un acceso más temprano y si la incertidumbre restante puede gestionarse tras la aprobación.
La aprobación acelerada preserva la incertidumbre
El procedimiento acelerado de la FDA permite la aprobación temprana de enfermedades graves con necesidades médicas no cubiertas, basándose en un criterio de valoración que predice razonablemente el beneficio o, en algunos casos, en un criterio de valoración clínico intermedio. Por lo general, los patrocinadores deben verificar el beneficio previsto tras la aprobación, y la agencia puede retirar la terapia si no se cumplen los requisitos de evidencia. uniQure no ha revelado todos los detalles de la base regulatoria propuesta, y la FDA no ha aceptado públicamente la solicitud.
Antes de la revisión sustantiva, la agencia suele tardar unos 60 días en determinar si una solicitud está lo suficientemente completa para ser recibida. Si la acepta y otorga revisión prioritaria, uniQure prevé un plazo de revisión de seis meses en lugar de los diez habituales. Estos plazos comienzan a contar a partir de la revisión de la solicitud, por lo que no deben interpretarse como una fecha de aprobación. Las solicitudes de tratamiento prioritario pueden ser denegadas, las revisiones pueden prorrogarse y los organismos reguladores pueden exigir análisis adicionales, información sobre la fabricación o evidencia clínica.
La solicitud británica genera una evaluación paralela por parte de la Agencia Reguladora de Medicamentos y Productos Sanitarios (MHRA). Un segundo organismo regulador que examine el mismo producto puede proporcionar una comparación importante, ya que los estándares y los procedimientos difieren, incluso cuando la evidencia subyacente no lo hace. Las solicitudes separadas tampoco implican decisiones sincronizadas. Cualquiera de las autoridades podría solicitar un seguimiento, etiquetado o controles de riesgo diferentes, y ninguna de las solicitudes responde aún a preguntas sobre precios, cobertura o el número de centros capaces de administrar el tratamiento.
Los próximos datos determinarán la decisión
uniQure prevé publicar los resultados del seguimiento a cuatro años antes de que finalice el tercer trimestre. Dicha actualización debería mostrar si la diferencia con respecto a los controles externos persiste, se reduce o aumenta, y si surgen señales de seguridad tardías. La durabilidad es fundamental para el valor del tratamiento: una intervención única resulta más atractiva si su efecto clínico perdura, pero un beneficio decreciente o una toxicidad tardía serían más difíciles de controlar tras una administración irreversible. Sin embargo, una observación más prolongada no elimina todas las limitaciones de la comparación no concurrente.
Si se concede la aprobación acelerada, el diseño y el momento de la investigación confirmatoria serán tan importantes como la decisión inicial. Las directrices indican que los ensayos confirmatorios deben comenzar de inmediato y verificar directamente el beneficio clínico. Para AMT-130, los reguladores necesitarán un plan científicamente creíble y éticamente viable una vez que los pacientes puedan acceder a una terapia aprobada. Establecer hitos claros ayudaría a evitar que la evidencia provisional se convierta en la base de evidencia definitiva.
Para las familias que se enfrentan a la enfermedad de Huntington, esta solicitud es significativa porque presenta la primera terapia génica potencialmente modificadora de la enfermedad a los organismos reguladores a ambos lados del Atlántico. Aún no demuestra la eficacia de AMT-130, ni anima a los pacientes a buscar tratamiento fuera de la investigación. Las próximas revisiones deberán determinar si una señal de ralentización significativa observada en una pequeña cohorte controlada externamente es lo suficientemente fiable como para justificar el acceso inmediato, y qué pruebas adicionales se requieren en caso afirmativo.











